Title here
Summary here
Ce projet rassemble des outils Python pour automatiser certaines étapes de la dynamique moléculaire ab initio (AIMD) avec VASP, en s’appuyant sur
AiiDA et le plugin
aiida-vasp. Il a été développé dans le cadre de DIAMOND pour faciliter la préparation de calculs, leur soumission sur des infrastructures de calcul et l’analyse reproductible de leurs résultats.
La version actuelle propose deux modules complémentaires : WF1, consacré à l’extraction des structures inhérentes d’un liquide, et WF2, dédié à l’estimation du volume d’équilibre à partir de simulations à volume fixé. Un troisième module, WF3, est envisagé pour intégrer ces étapes dans une chaîne de production de données pour les potentiels interatomiques appris par machine (machine-learning interatomic potentials, MLIP).
Les calculs VASP sont suivis par AiiDA, tandis que certaines analyses structurales utilisent l’API Python gratuite d’OVITO Basic. Les paramètres sont regroupés dans des fichiers YAML afin de faciliter leur adaptation à un ordinateur local ou à un cluster HPC.
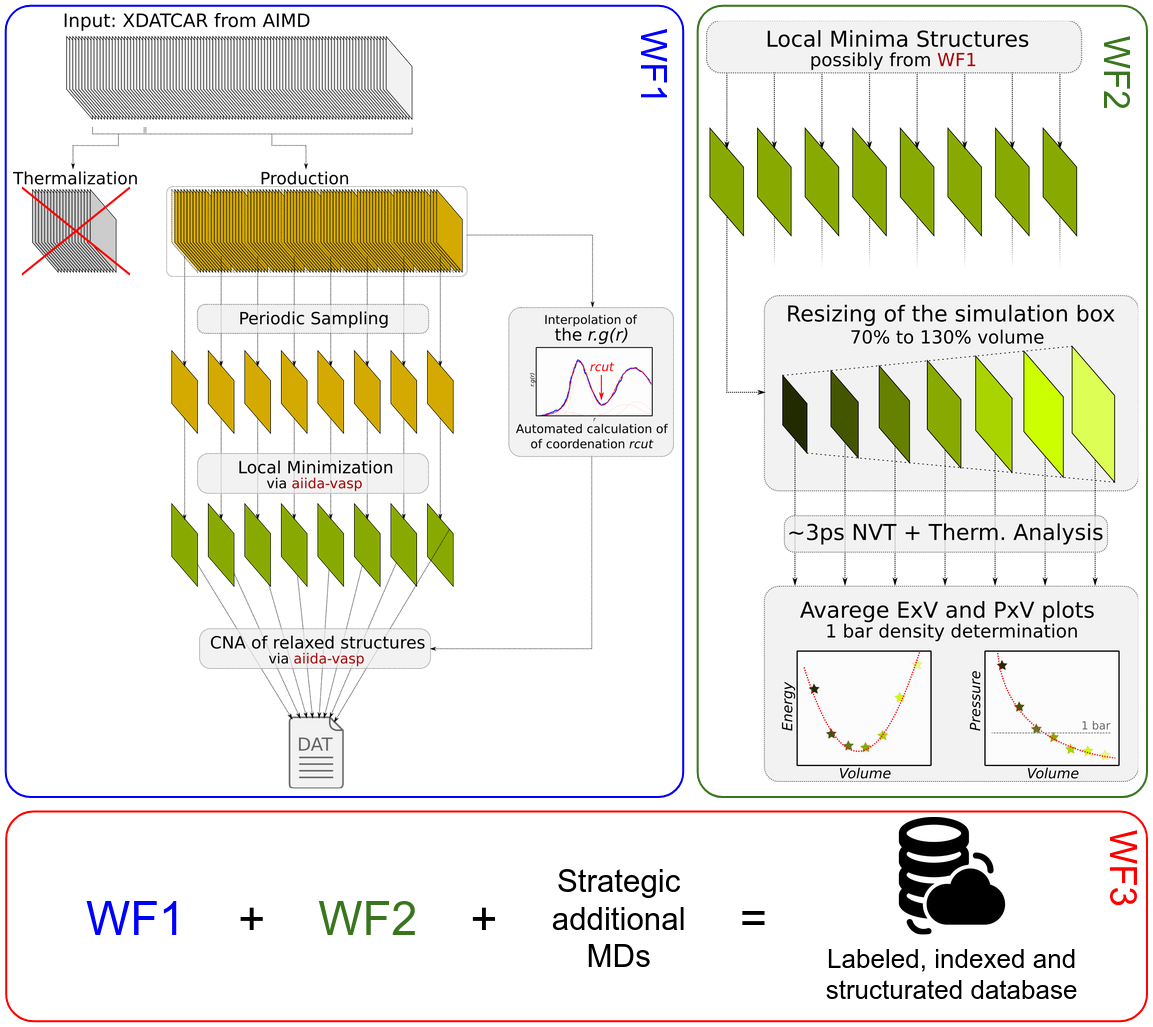
Schéma des workflows AIIDA-VASP disponibles.
Entrée : une trajectoire VASP au format XDATCAR.
WF1 sélectionne des configurations à intervalles réguliers, après exclusion éventuelle des premières images correspondant à la thermalisation. Chaque configuration est ensuite soumise à une relaxation atomique à cellule fixe via un WorkChain vasp.relax d’AiiDA. Les structures relaxées représentent les minima locaux de l’énergie potentielle associés aux configurations échantillonnées.
Une étape de post-traitement permet également :
Résultats principaux : structures relaxées au format POSCAR, tableau RDF (rdf.csv), rayons de coupure (pair_cutoffs.json) et statistiques CNA (cna.csv). Les seuils déterminés automatiquement doivent être contrôlés avant toute interprétation scientifique.
Entrée : une ou plusieurs structures POSCAR_<température> (la température est indiquée en kelvins, par exemple POSCAR_650).
Pour chaque température, WF2 génère plusieurs structures de volumes différents, puis soumet des simulations AIMD en ensemble NVT avec vasp.vasp. Il calcule la pression moyenne sur la partie finale de chaque trajectoire en lisant les fichiers OUTCAR, puis ajuste la relation pression–volume à l’aide de l’équation d’état de Birch–Murnaghan du troisième ordre.
Le volume d’équilibre estimé correspond au volume pour lequel la pression ajustée s’annule. Cette approche évite de recourir systématiquement à une longue simulation NPT pour une première estimation du volume d’équilibre.
Résultats principaux : pressions moyennes par volume (pressures.csv), paramètres des ajustements (eos_fits.json) et, si Matplotlib est installé, graphique pression–volume (pressure_volume.png). L’ajustement nécessite plusieurs volumes pertinents et des pressions suffisamment équilibrées.
WF3 est en cours de conception et n’est pas inclus dans cette version. L’objectif est d’associer échantillonnage AIMD, relaxation, détermination du volume d’équilibre et calculs sur différentes phases ou conditions thermodynamiques, pour produire des jeux de données destinés notamment à la caractérisation des matériaux et à l’entraînement de potentiels MLIP.
Le code réutilisable se trouve dans src/diamond_aiida_vasp/, séparé des données et fichiers de configuration fournis dans examples/.
| Élément | Contenu |
|---|---|
examples/config/wf1.yml | Paramètres de sélection, relaxation et analyse pour WF1 |
examples/config/wf2.yml | Températures, volumes et paramètres AIMD pour WF2 |
examples/cluster/ | Modèles YAML pour les ordinateurs et codes AiiDA |
examples/data/wf1/ | Court exemple de trajectoire XDATCAR |
examples/data/wf2/ | Structures POSCAR d’exemple à plusieurs températures |
Les exemples servent à découvrir l’interface et à vérifier le fonctionnement des étapes de préparation : ils ne constituent pas, à eux seuls, un jeu de données validé pour une étude scientifique. Les sorties des calculs sont conservées séparément, généralement dans runs/ et results/.
Pour préparer votre environnement et lancer un premier exemple, consultez la page Installation.
La méthodologie est présentée dans Bissuel et al., Reproducible Container Solutions for Codes and Workflows in Materials Science (prépublication arXiv:2512.13826v1 ; article publié, DOI:10.1002/adem.202503185).